
Stickler syndrome is a hereditary connective tissue disease with variable eye, auditory and musculoskeletal involvement. Its multi-organ signs require various specialists to be aware of it. We present a case series illustrating clinical variability and the presence of undescribed genetic variants.
MethodsDescriptive observational study of patients with clinical and genetic diagnosis of Stickler syndrome evaluated in a specialized hospital setting. Clinical signs and identified genetic variants were analyzed, as well as intra- and inter-familial variability in cases with shared mutations.
ResultsThe cohort comprised 18 patients carrying pathogenic or likely pathogenic heterozygous variants in the COL2A1 gene. Six distinct variants were identified, five of which have not been reported in other patients. Ophthalmological signs were the most prevalent clinical features, with myopia and retinal detachment observed in 67% of patients, followed by hearing loss (44%) and early-onset osteoarthritis (44%). Ocular signs exhibited the earliest age at onset. Intrafamilial analyses revealed relative phenotypic homogeneity among individuals harboring the same mutation, whereas marked differences were observed between families, suggesting distinct clinical profiles associated with specific genetic variants.
ConclusionsThis case series confirms the marked clinical heterogeneity of Stickler syndrome and identifies novel disease-causing variants in COL2A1. The findings support the presence of a partial genotype–phenotype correlation, which may inform clinical surveillance and risk stratification, particularly with regard to ophthalmological complications.
El síndrome de Stickler es una enfermedad hereditaria del tejido conectivo con afectación variable a nivel ocular, auditivo y musculoesquelético. Sus manifestaciones multiorgánicas hacen necesario su conocimiento por diversos especialistas. Presentamos una serie de casos que ilustran la variabilidad clínica y la presencia de variantes genéticas no descritas.
MétodosEstudio observacional descriptivo de pacientes con diagnóstico clínico y genético de síndrome de Stickler evaluados en un entorno hospitalario especializado. Se analizaron las manifestaciones clínicas y las variantes genéticas identificadas, así como la variabilidad fenotípica intra e interfamiliar en los casos con variantes compartidas.
ResultadosLa cohorte incluyó 18 pacientes con variantes patogénicas o probablemente patogénicas en heterocigosis en el gen COL2A1. Se identificaron 6 variantes, 5 de ellas no descritas previamente en otros pacientes. Las manifestaciones oftalmológicas fueron las más frecuentes, destacando la miopía y el desprendimiento de retina (67%), seguidas de la hipoacusia (44%) y la artrosis precoz (44%). Las manifestaciones oculares fueron, además, las de aparición más temprana. El análisis intrafamiliar mostró una relativa homogeneidad fenotípica entre individuos portadores de la misma mutación, mientras que se observaron diferencias relevantes entre familias, sugiriendo perfiles clínicos diferenciados según el tipo de variante genética.
ConclusionesEsta serie confirma la elevada heterogeneidad clínica del síndrome de Stickler y aporta nuevas variantes en COL2A1. Los hallazgos apoyan la existencia de una relación genotipo-fenotipo parcial, que puede orientar el seguimiento clínico y la estratificación del riesgo, especialmente en el ámbito oftalmológico.
Artículo
Diríjase desde aquí a la web de la >>>https://www.fesemi.org/publicaciones/revista-clinica/noticias<<< e inicie sesión mediante el formulario que se encuentra en la barra superior, pulsando sobre el candado.
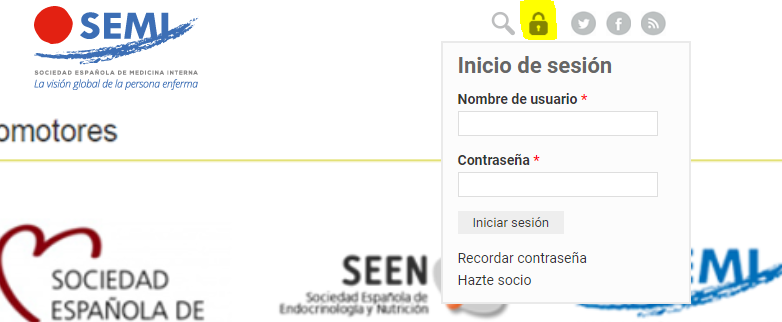
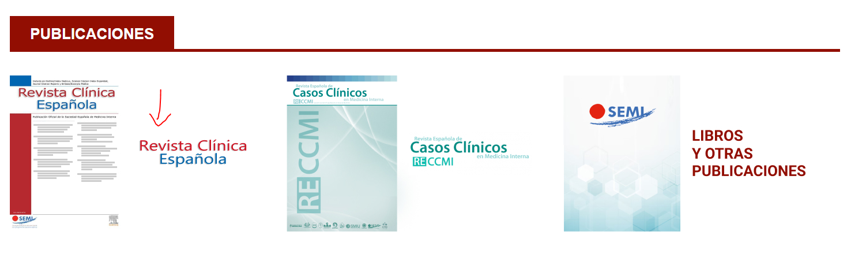
Deslice el cursor hacia abajo hasta la sección "PUBLICACIONES" y pinche en "Revista Clínica Española":
>>>https://www.fesemi.org/publicaciones/revista-clinica/noticias<<<